Q-Chem 7 پلتفرم شیمی محاسباتی و کوانتوم شیمی
- ◷ 1405/04/24
- دیدگاهها برای Q-Chem 7 پلتفرم شیمی محاسباتی و کوانتوم شیمی بسته هستند
Q-Chem یک نرم افزار تخصصی شیمی محاسباتی و کوانتوم شیمی است که برای محاسبه ساختار الکترونیکی، خواص مولکولی، واکنش های شیمیایی و رفتار سیستم های مولکولی پیچیده توسعه یافته است. این نرم افزار توسط شرکت Q-Chem Inc توسعه داده شده و یکی از پلتفرم های شناخته شده در حوزه محاسبات Ab Initio Quantum Chemistry، روش های مبتنی بر نظریه تابعی چگالی (DFT)، روش های موجی (Wave Function Methods) و شبیه سازی های پیشرفته مولکولی محسوب می شود.
Q-Chem با ارائه مجموعه گسترده ای از روش های محاسباتی مانند Hartree-Fock، Density Functional Theory (DFT)، Time-Dependent DFT (TDDFT)، Coupled Cluster، MP2 و روش های چندمرجعی امکان مطالعه دقیق ساختار الکترونی مولکول ها، انرژی واکنش ها، حالت های برانگیخته، برهم کنش های بین مولکولی و خواص طیف سنجی را فراهم می کند. معماری نرم افزار به گونه ای طراحی شده است که هم برای مطالعات تحقیقاتی کوچک و هم برای سیستم های بزرگ مولکولی و محاسبات HPC قابل استفاده باشد.
یکی از نقاط قوت Q-Chem تمرکز ویژه بر توسعه روش های محاسباتی نوین در شیمی کوانتومی است. این نرم افزار دارای الگوریتم های پیشرفته برای کاهش هزینه محاسباتی، پردازش موازی، محاسبات مقیاس بزرگ و تحلیل سیستم های پیچیده است و امکان بررسی مولکول های آلی، کمپلکس های فلزی، مواد پیشرفته، سیستم های زیستی و ساختارهای نانومقیاس را با دقت بالا فراهم می کند.
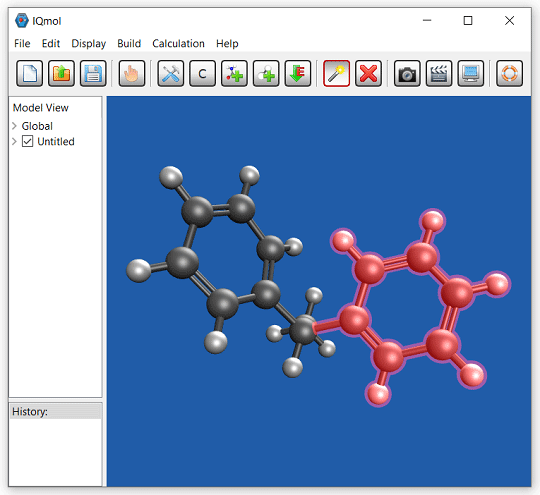
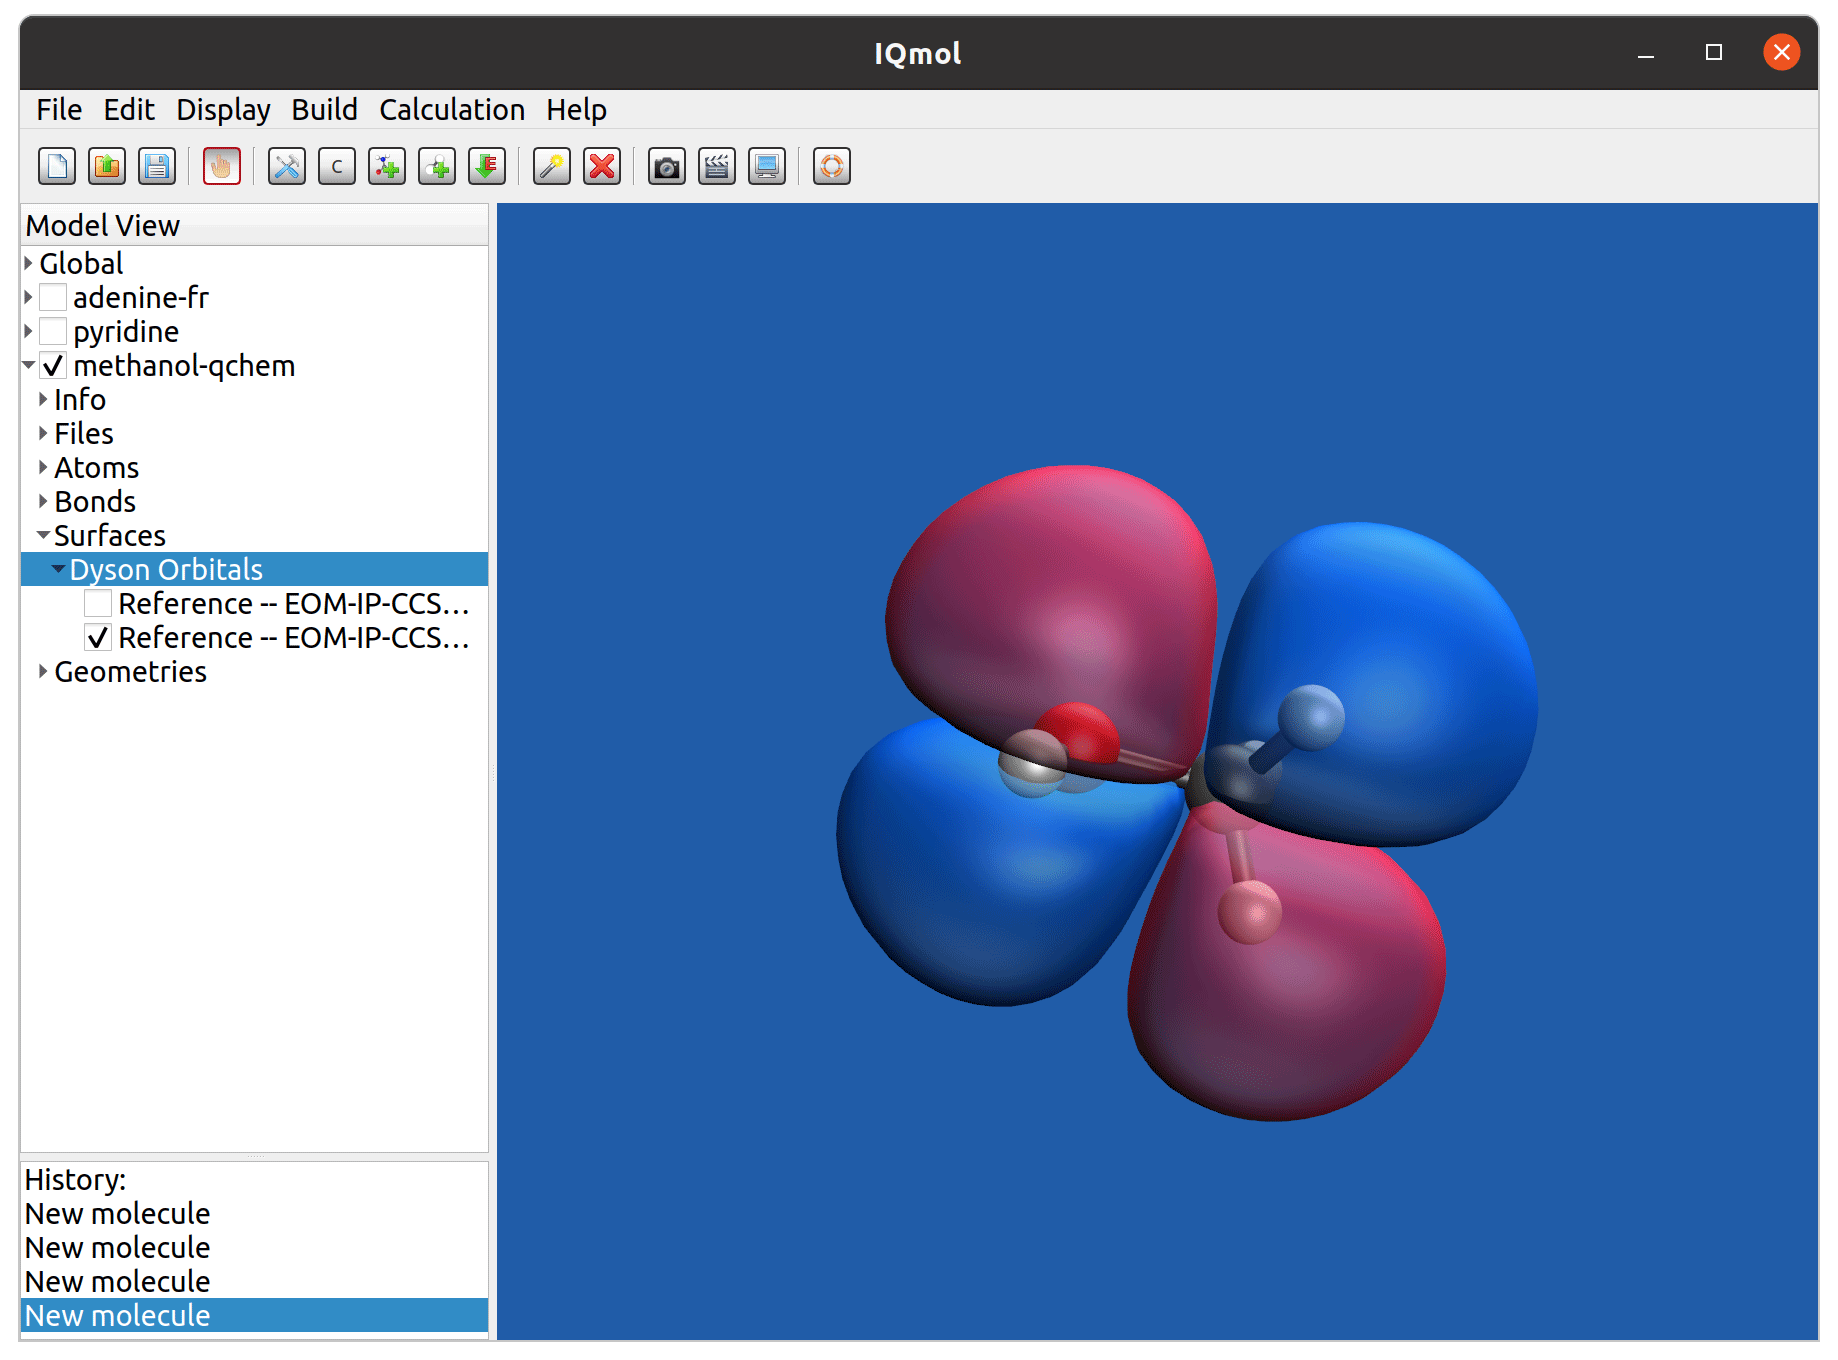
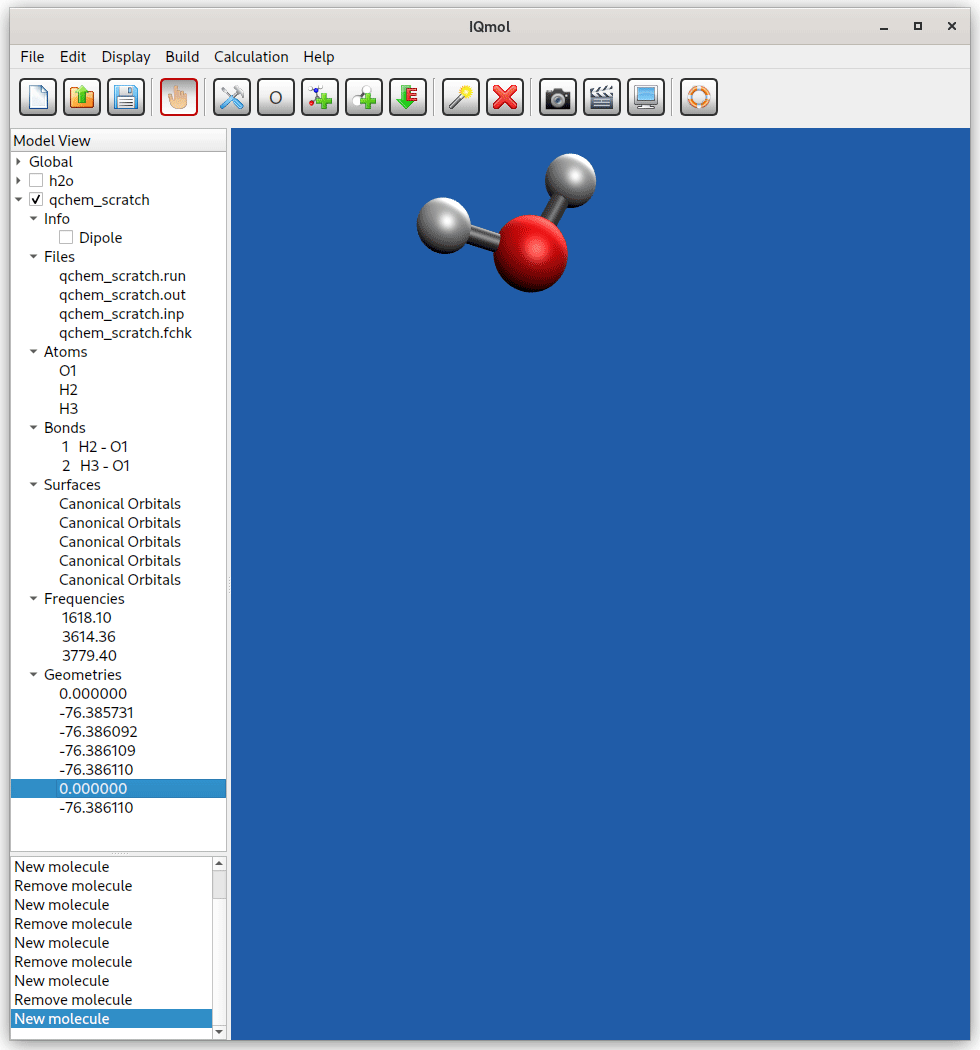
Q-Chem همچنین در حوزه محاسبه خواص طیف سنجی و تحلیل رفتار مولکولی کاربرد گسترده ای دارد و قابلیت هایی مانند پیش بینی طیف NMR، UV-Visible، IR، Raman، بررسی انتقالات الکترونی و تحلیل برهم کنش های شیمیایی را ارائه می دهد. این ویژگی ها باعث شده است که نرم افزار در پروژه های تحقیقاتی مرتبط با طراحی دارو، شیمی مواد، کاتالیزورها، انرژی و علم مواد پیشرفته مورد استفاده قرار گیرد.
نسخه Q-Chem 7 با تمرکز بر افزایش سرعت محاسبات، توسعه روش های جدید کوانتومی، بهبود عملکرد در سیستم های بزرگ، گسترش قابلیت های مدل سازی مواد و ارتقای پشتیبانی از محاسبات موازی معرفی شده است. این نسخه جایگاه Q-Chem را به عنوان یک ابزار حرفه ای برای تحقیقات شیمی محاسباتی، طراحی مولکولی و مطالعه سیستم های الکترونیکی پیچیده تقویت کرده است.
قابلیتهای پلتفرم Q-Chem
- تابع جدید COACH Functional در نسخه 7 | COACH Density Functional
ارائه یک تابع جدید از خانواده Range-Separated Hybrid Meta-GGA برای افزایش دقت محاسبات DFT در پیش بینی ساختار، انرژی و خواص مولکولی. - محاسبات خطی MP2 و Double Hybrid DFT نوین | Linear Scaling Correlation Methods
افزودن الگوریتم های جدید Local Correlation برای کاهش هزینه محاسباتی MP2 و Double Hybrid DFT و امکان بررسی سیستم های مولکولی بزرگ تر با سرعت بالاتر. - ماژول جدید QC-PBC برای مواد جامد | Periodic Boundary Condition Modeling
معرفی ماژول QC-PBC برای مدل سازی مواد جامد و سیستم های دوره ای با پایه Gaussian Type Orbital (GTO) و تحلیل خواص الکترونیکی مواد. - بهبود محاسبات NMR نوین | MPI Enabled NMR Calculations
افزایش کارایی محاسبات NMR با پشتیبانی بهتر از پردازش موازی MPI برای سیستم های مولکولی بزرگ و تحلیل های طیف سنجی پیچیده. - بهبود MRSF-TDDFT جدید | Spin-Flip Excited State Methods
ارتقای روش Multi-Reference Spin-Flip TDDFT برای محاسبه انرژی ها و خواص حالت های برانگیخته با دقت بالاتر. - بهینه سازی محاسبات | Advanced CC Improvements
بهبود الگوریتم های Coupled Cluster شامل مدیریت بهتر زیرگروه های Abelian، تجزیه Cholesky دو مرحله ای و افزایش پایداری محاسبات. - بهبود محاسبات | Robust SCF Enhancements
ارتقای الگوریتم های همگرایی Self-Consistent Field برای افزایش پایداری محاسبات در سیستم های دشوار الکترونیکی. - افزایش عملکرد پردازش موازی | MPI and HPC Performance Improvements
بهینه سازی اجرای محاسبات سنگین روی سیستم های چندپردازنده و زیرساخت های High Performance Computing. - ابزارهای پیشرفته مدل سازی مواد | Advanced Materials Modeling
گسترش قابلیت های شبیه سازی مواد، سیستم های مولکولی بزرگ و مطالعات ساختار-خواص در حوزه شیمی محاسباتی و علم مواد. - بهبود تحلیل های طیف سنجی و خواص مولکولی | Spectroscopy and Molecular Properties
افزایش قابلیت های محاسبه و تحلیل خواص مولکولی، طیف ها، برهم کنش های مولکولی و ساختارهای الکترونیکی. - بهبود بهینه سازی هندسی | Geometry Optimization Improvements
ارتقای الگوریتم های بهینه سازی ساختار مولکولی و افزایش پایداری محاسبات در سیستم های پیچیده. - افزایش دامنه کاربرد در زیست مولکول ها | Biomolecular Modeling Enhancements
گسترش ابزارهای محاسباتی برای بررسی مولکول های زیستی، برهم کنش های مولکولی و سیستم های بزرگ زیستی.
کاربردهای تخصصی در صنایع
- صنایع داروسازی و طراحی دارو
به منظور شبیه سازی ساختار الکترونی مولکول های دارویی، بررسی برهم کنش لیگاند و پروتئین، محاسبه انرژی اتصال، مطالعه مسیرهای واکنش و ارزیابی خواص مولکولی ترکیبات جدید در فرآیند توسعه دارو. - صنایع شیمیایی و کاتالیست ها
به منظور تحلیل مکانیزم واکنش های شیمیایی، طراحی و بهینه سازی کاتالیست های جدید، بررسی انرژی فعال سازی و مطالعه رفتار مولکولی مواد مورد استفاده در فرآیندهای شیمیایی. - صنایع مواد پیشرفته و نانوفناوری
به منظور بررسی ساختار الکترونی مواد جدید، طراحی مواد آلی و معدنی، مطالعه خواص الکترونیکی، انتقال بار و رفتار مولکولی ترکیبات مورد استفاده در فناوری های نوین. - صنایع انرژی و فناوری های ذخیره سازی
به منظور تحلیل مواد مورد استفاده در باتری ها، سلول های خورشیدی، الکترولیت ها و سیستم های تبدیل انرژی با هدف بررسی پایداری، انتقال الکترون و خواص شیمیایی.
✅ بیشتر بخوانید: MedeA شبیه سازی مواد در مقیاس اتمی
برای مشاهده اطلاعات کامل نرم افزار Q-Chem به منظور محاسبه ساختار الکترونیکی مولکول ها به اینجا مراجعه کنید.
مطالب مرتبط



برچسب ها : DFT, download Q-Chem, Q-Chem, دانلود Q-Chem, شیمی محاسباتی, کوانتوم شیمی, نرم افزار Q-Chem

مطالب جدید
- ERDAS IMAGINE 2026 پردازش تصاویر ماهواره ای و سنجش از دور
- SPOOLCAD plus 2026 طراحی و ساخت خطوط لوله صنعتی
- Edelweiss 2026 تحلیل داده های الکتروشیمیایی و آزمون باتری
- DataPage+ 5.2 SP2 تحلیل آماری داده های اندازه گیری صنعتی
- پکیج اختصاصی آموزش نرم افزار MASTA
- VAST Security Station 1.6 مدیریت هوشمند سامانه های تصویری
- RIIN 7.1 پردازش و آماده سازی فایل های چاپ صنعتی
- m+p VibControl 2.19 کنترل آزمون های ارتعاش و شوک
- Maestro 3D Dental Studio 6 طراحی محصولات دندانپزشکی
- HRS-AHED 3.3.21 طراحی و ارزیابی مبدل های حرارتی

مطالب پربازدید
- دانلود استاندارد
- دانلود کتاب هیدرولیک و پنوماتیک فستو Festo فارسی
- کلید فولاد (Key to Steel) پرتابل
- دانلود فول استاندارد ASTM بصورت رایگان
- آموزش میکروکنترلر AVR
- دانلود آنتی ویروس شورتکات (Back 2 Normal)
- دانلود جدول استاندارد DIN
- دانلود کتاب آموزش Abaqus (فارسی)
- فول استاندارد ASME (بروز)
- دانلود نرم افزار MATLAB برای آندروید(MATLAB Android)

مطالب تصادفی
- FineMarine 2026.1 طراحی و تحلیل کشتی و سازه دریایی
- AVEVA Engineering 15.8 مدیریت دادههای مهندسی
- CargoMax 2026 مدیریت بارگیری و تحلیل پایداری شناورها
- iDigit 8.3.14 دیجیتال سازی الگوها و تبدیل به فایل CAD
- مدیریت چرخه عمر محصول PLM
- پروژه نورد (Rolling) با آباکوس
- آموزش میکروکنترلرهای AVR به زبان بیسیک (فارسی)
- ChemCAD NXT 2025 شبیهسازی فرآیندهای شیمیایی
- SchuCal 2026 طراحی نما و در و پنجره
- نرم افزار HydroComp PropElements 2023 تحلیل پروانههای کشتی
شبکه های اجتماعی
دانشنامه تخصصی مهندسی ایران را در شبکه های اجتماعی دنبال کنید


